När man läser en COA, en analysrapport eller en produktbeskrivning för peptider dyker masspektrometri ofta upp som en självklar del av kvalitetskontrollen. För många ser det tekniskt ut vid första anblicken: m/z-värden, laddningstillstånd, fragmentjoner och ibland ett helt MS/MS-spektrum. Samtidigt är grundidén ganska rak. Metoden gör det möjligt att väga molekyler mycket noggrant efter att de först har omvandlats till joner, och i nästa steg kan samma molekyler brytas upp i mindre delar för att ge information om sekvensen (https://www.ncbi.nlm.nih.gov/sites/books/NBK56011/).
För peptider är det extra värdefullt, eftersom identitet inte bara handlar om ungefär rätt massa. Två peptider kan ligga nära varandra i massa men ändå ha olika sekvens eller olika kemiska modifieringar. Det är därför tandem-masspektrometri, ofta skrivet MS/MS, har blivit en kärnmetod i peptidanalys och proteomik (https://doi.org/10.1073/pnas.83.17.6233, https://pubmed.ncbi.nlm.nih.gov/38997483/).
Vad masspektrometri mäter i peptidanalys
Masspektrometri mäter mass-till-laddningsförhållandet, m/z, hos joner och inte den neutrala molekylmassan direkt (https://www.ncbi.nlm.nih.gov/sites/books/NBK56011/). För peptider betyder det att samma molekyl ofta kan ge flera signaler beroende på hur många protoner den har tagit upp. En peptid kan därför synas som både enkel-, dubbel- eller trippelladdad jon, särskilt vid elektrosprayjonisering (https://pubmed.ncbi.nlm.nih.gov/2675315/).
Det här är en av anledningarna till att peptiddata först kan se mer komplicerade ut än man väntar sig. Instrumentet visar inte bara en topp som motsvarar hela molekylen, utan ofta en serie toppar som representerar olika laddningstillstånd och isotopmönster. När dessa tolkas korrekt kan man räkna tillbaka till peptidens monoisotopiska massa med mycket hög precision (https://www.ncbi.nlm.nih.gov/sites/books/NBK56011/, https://pmc.ncbi.nlm.nih.gov/articles/PMC11337375/).
I praktiken brukar fyra moment återkomma i peptid-MS:
- jonisering
- selektion av prekursorjon
- fragmentering
- tolkning av fragmentmönster
Jonisering i peptid-MS: ESI och MALDI
För att en peptid ska kunna mätas måste den först bli en jon i gasfas. I modern peptidanalys är elektrosprayjonisering, ESI, mycket vanlig, särskilt när masspektrometri kopplas till vätskekromatografi, LC-MS. Den klassiska demonstrationen av ESI för stora biomolekyler visade att makromolekyler kan överföras från lösning till gasfas som multipelladdade joner, vilket gjorde analys av peptider och proteiner praktiskt möjlig i bred skala (https://pubmed.ncbi.nlm.nih.gov/2675315/).
En annan etablerad metod är MALDI, där analyten blandas med en matris och joniseras med laserpuls. MALDI ger ofta enklare spektra med lägre laddningstal, medan ESI oftare ger flera laddningstillstånd och därför passar väl ihop med LC-separation och tandem-MS av peptider (https://pubmed.ncbi.nlm.nih.gov/3405078/, https://pmc.ncbi.nlm.nih.gov/articles/PMC11337375/).
Det betyder inte att den ena metoden alltid är bättre än den andra. Valet styrs ofta av provtyp, instrumentplattform och vilken fråga man vill besvara.
| Aspekt i peptidanalys | ESI | MALDI |
|---|---|---|
| Vanlig koppling | LC-MS | Ofta offline-analys |
| Laddningstillstånd | Flera laddningar vanliga | Ofta få laddningar |
| Typisk styrka | Bra för komplexa blandningar och MS/MS | Snabb identitetskontroll och massbestämning |
| Datatolkning | Rik information, fler toppar | Enklare spektra i många fall |
Tandem-MS/MS och fragmentering av peptider
Det som gör peptidanalys särskilt kraftfullt är MS/MS. Först väljs en viss jon ut i det första masspektrometristeget. Denna prekursorjon skickas sedan till en kollisionscell där den fragmenteras, och fragmenten mäts därefter i ett andra masspektrometristeg (https://www.ncbi.nlm.nih.gov/sites/books/NBK56011/).
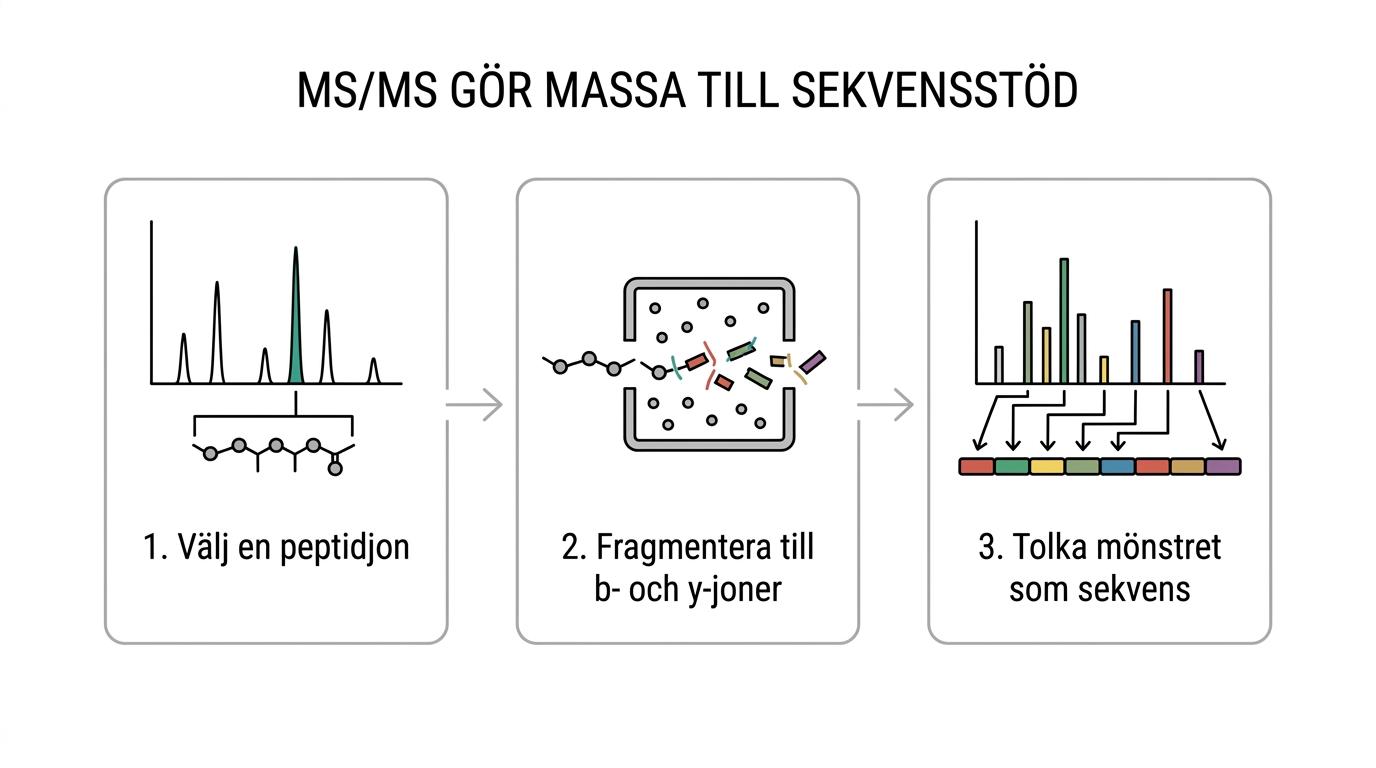
Vid kollisionsinducerad dissociation, CID, sker fragmenteringen genom kollisioner med en inert gas. För peptider leder detta ofta till klyvning av amidbindningar i ryggraden, vilket ger serier av fragmentjoner som brukar beskrivas som b-joner och y-joner (https://www.ncbi.nlm.nih.gov/sites/books/NBK56011/, https://doi.org/10.1073/pnas.83.17.6233). Just dessa jonsserier är grunden för sekvensbestämning i stora delar av peptid-MS.
Det är här analysen går från att bara säga “ungefär rätt massa” till att faktiskt säga något om aminosyrornas ordning.
- Prekursorjon: den jon som väljs ut för fragmentering
- CID: en kollisionsbaserad metod som ofta ger informativa ryggradsfragment i peptider
- b-joner: fragment som behåller peptidens N-terminala del
- y-joner: fragment som behåller peptidens C-terminala del
Sekvensering av peptider med b-joner och y-joner
När ett MS/MS-spektrum innehåller en tydlig serie b- eller y-joner går det att läsa ut skillnaderna mellan topparna och koppla dem till massan hos enskilda aminosyrarester (https://www.ncbi.nlm.nih.gov/sites/books/NBK56011/). Om masskillnaden mellan två närliggande fragment motsvarar glycin, alanin eller fenylalanin blir det en ledtråd till sekvensen. Ju fler konsekventa fragmentserier som hittas, desto starkare blir sekvensstödet.
För tryptiska peptider finns ofta extra struktur i data, eftersom trypsin klyver efter lysin eller arginin i många proteomikprotokoll. Det gör att databassökning blir mer effektiv när enzymreglerna är kända. Samtidigt förekommer även icke-tryptiska peptider, och då blir tolkningsreglerna något friare. Nyare pedagogiska genomgångar av peptid-MS/MS lyfter just hur både tryptiska och icke-tryptiska fragmentmönster kan läsas systematiskt (https://pubmed.ncbi.nlm.nih.gov/38997483/).
I vissa fall görs de novo-sekvensering, alltså sekvensbestämning direkt från fragmentmönstret utan att först jämföra mot en databas. Den metoden blir särskilt intressant när peptiden inte finns i en referensdatabas eller när ovanliga modifieringar misstänks (https://pubmed.ncbi.nlm.nih.gov/38997483/, https://doi.org/10.1073/pnas.83.17.6233).
En viktig detalj är att fragmenteringsmönster sällan är helt perfekta. Vissa bindningar bryts lättare än andra, vissa joner blir starkare än andra och en del toppar kan komma från neutrala förluster eller sidoreaktioner. Tolkningen bygger därför på sannolikhet och mönsterigenkänning, inte på en enda topp.
Databassökning i tandem-masspektrometri för peptider
När provet innehåller många peptider, som i bottom-up-proteomik eller vid analys av komplexa blandningar, räcker det sällan att tolka varje spektrum manuellt. Då används Databassökning. Programvaran jämför uppmätta MS/MS-spektra med teoretiska spektra som genereras från sekvenser i en databas, och rankar sedan träffarna statistiskt (https://doi.org/10.1016/1044-0305(94)80016-2, https://pubmed.ncbi.nlm.nih.gov/10612281/).
Två milstolpar i detta område är SEQUEST och Mascot. SEQUEST visade tidigt att tandem-MS-data kan korreleras direkt mot proteinsekvensdatabaser med beräknade fragmentmönster (https://doi.org/10.1016/1044-0305(94)80016-2). Mascot byggde vidare på ett sannolikhetsbaserat upplägg för identifiering, vilket gjorde metodiken mer robust för rutinmässig användning (https://pubmed.ncbi.nlm.nih.gov/10612281/).
Databassökning använder ofta flera informationslager samtidigt:
- prekursorjonens massa
- fragmentjonernas mönster
- antagna enzymklyvningar
- variabla modifieringar
Hög massnoggrannhet gör sökutrymmet snävare och kan minska antalet felaktiga träffar, men tolkningen blir fortfarande beroende av provberedning, signalstyrka, laddningstillstånd och vilka sökparametrar som valts (https://www.ncbi.nlm.nih.gov/sites/books/NBK56011/, https://pmc.ncbi.nlm.nih.gov/articles/PMC11337375/).
Bottom-up och top-down i peptid- och proteinanalys
I litteraturen skiljer man ofta mellan bottom-up och top-down. Bottom-up innebär att större proteiner först bryts ned enzymatiskt till peptider, och att dessa peptider sedan analyseras med MS och MS/MS. Top-down innebär i stället att större intakta molekyler fragmenteras direkt i instrumentet (https://www.ncbi.nlm.nih.gov/sites/books/NBK56011/).
För den som arbetar med färdiga forskningspeptider är analysen ofta närmare “direkt peptidanalys” än klassisk bottom-up-proteomik. Man mäter den aktuella peptiden som den är, ibland efter LC-separation, och använder MS eller MS/MS för att kontrollera identitet och i vissa fall stödja sekvensbekräftelse.
Det är en viktig skillnad, eftersom samma instrumentfamilj används i flera typer av arbetsflöden men med olika syfte.
Vad masspektrometri visar i COA och labbrapporter för forskningspeptider
I en labbrapport för peptider ser man ofta en kombination av kromatografi och masspektrometri. Kromatografin visar hur provet separeras över tid, medan masspektrometrin ger stöd för identitet genom att visa observerad massa eller ett karakteristiskt laddningsmönster (https://pmc.ncbi.nlm.nih.gov/articles/PMC11337375/).
För forskningspeptider är detta praktiskt eftersom användaren snabbt kan jämföra teoretisk och observerad massa. Om peptiden är liten och ren kan en enkel MS-profil ge god första kontroll. Om sekvensbekräftelse eller kontroll av närliggande föroreningar behövs ger MS/MS betydligt mer information (https://www.ncbi.nlm.nih.gov/sites/books/NBK56011/).
Det är också klokt att läsa rapporter med rätt förväntningar.
- Matchad massa: starkt stöd för att rätt molekyl finns i provet, men inte automatiskt full sekvensbekräftelse
- MS/MS-data: starkare stöd för sekvens, särskilt när b- och y-serier är tydliga
- LC-renhet: säger något om fördelningen av toppar i den använda metoden, men inte allt om kemisk identitet
- Metodval: ESI, MALDI, LC-MS och HRMS besvarar delvis olika frågor
För en kunskapsdriven inköpare eller forskare är det därför värdefullt att inte bara fråga om en peptid “har testats”, utan också vilken analystyp som användes och vad resultatet faktiskt visar.
Vanliga missförstånd om peptidanalys med masspektrometri
Ett vanligt missförstånd är att “rätt massa” alltid betyder “rätt sekvens”. Så enkelt är det inte. En observerad massa nära det teoretiska värdet är ett viktigt första steg, men isobara eller nästan isobara varianter, vissa modifieringar och blandningar kan göra att MS utan fragmentering ger ofullständig bild (https://www.ncbi.nlm.nih.gov/sites/books/NBK56011/).
Ett annat missförstånd är att databassökning är helt automatisk och därför alltid korrekt. I verkligheten påverkas resultatet starkt av sökparametrar, kvaliteten på spektrat, vald databas och om rätt modifieringar har tillåtits i analysen (https://doi.org/10.1016/1044-0305(94)80016-2, https://pubmed.ncbi.nlm.nih.gov/10612281/).
Den mest robusta tolkningen kommer ofta när flera lager av data pekar åt samma håll: korrekt massa, rimligt isotopmönster, rätt retentionstid i en validerad metod och informativa MS/MS-fragment.
Vetenskapliga referenser
-
Fenn JB, Mann M, Meng CK, Wong SF, Whitehouse CM. Electrospray ionization for mass spectrometry of large biomolecules. Science, 1989. https://pubmed.ncbi.nlm.nih.gov/2675315/
-
Karas M, Hillenkamp F. Laser desorption ionization of proteins with molecular masses exceeding 10,000 daltons. Analytical Chemistry, 1988. https://pubmed.ncbi.nlm.nih.gov/3405078/
-
Hunt DF, Yates JR 3rd, Shabanowitz J, Winston S, Hauer CR. Protein sequencing by tandem mass spectrometry. Proceedings of the National Academy of Sciences USA, 1986. https://doi.org/10.1073/pnas.83.17.6233
-
Eng JK, McCormack AL, Yates JR 3rd. An approach to correlate tandem mass spectral data of peptides with amino acid sequences in a protein database. Journal of the American Society for Mass Spectrometry, 1994. https://doi.org/10.1016/1044-0305(94)80016-2
-
Perkins DN, Pappin DJC, Creasy DM, Cottrell JS. Probability-based protein identification by searching sequence databases using mass spectrometry data. Electrophoresis, 1999. https://pubmed.ncbi.nlm.nih.gov/10612281/
-
Steen H, Mann M. The ABC’s (and XYZ’s) of peptide sequencing. Nature Reviews Molecular Cell Biology, 2004. https://pubmed.ncbi.nlm.nih.gov/15071553/
-
Sadygov RG. Fragmentation of peptide ions and interpretation of tandem mass spectra. NCBI Bookshelf, 2010. https://www.ncbi.nlm.nih.gov/sites/books/NBK56011/
-
Nwosu CC, Seipert RR. Peptide Analysis Using Mass Spectrometry. Methods in Molecular Biology, 2024. https://pubmed.ncbi.nlm.nih.gov/38997483/
-
Muralidharan S, et al. Mass spectrometry for protein and peptide characterisation. Essays in Biochemistry, 2024. https://pmc.ncbi.nlm.nih.gov/articles/PMC11337375/